
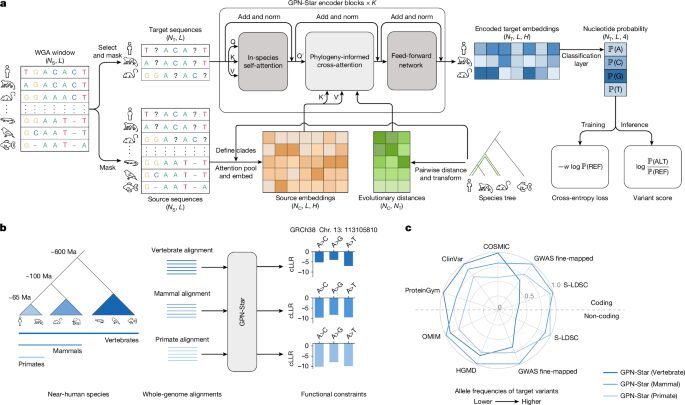
🔬 Un equipo presenta en Nature GPN-Star, un modelo de lenguaje genómico que aprende qué partes del ADN no toleran cambios. En vez de leer una secuencia sola, cruza alineamientos de genomas completos con el árbol de especies. Supera a los métodos previos al señalar variantes dañinas dentro y fuera de los genes.
La evolución deja un registro utilizable: las mutaciones dañinas se pierden por selección natural y las toleradas se acumulan. GPN-Star pesa cada especie según su distancia evolutiva en el árbol. Sus autores entrenaron tres versiones —vertebrados, mamíferos y primates— con 200 millones de parámetros y varios días en 8 GPU A100. Evo 2, un modelo rival, necesitó más de 2 000 GPU H100 durante meses.
En los bancos de prueba ganó a PhyloP, PhastCons, CADD y a Enformer, Borzoi y AlphaGenome. La mayor ventaja asomó en los enhancers distales, el punto flaco clásico de esos modelos. Al sumarlo a DeepRVAT sobre 161 822 personas del UK Biobank, el análisis de variantes raras halló 402 genes frente a 383. Y entre las variantes que más heredabilidad concentran, un 33 % son missense y un 26 % caen en enhancers distales.
La escala evolutiva importa: los alineamientos profundos describen mejor las regiones codificantes, mientras los recientes, de primates, apuntan mejor a los elementos reguladores. El equipo repitió el entrenamiento en ratón, pollo, mosca, gusano y Arabidopsis.
✅ Leer variantes sigue siendo el cuello de botella del diagnóstico genético y de los GWAS. Un modelo pequeño y barato que mejora ese cribado queda al alcance de más laboratorios, y el código y los modelos ya están en abierto. Los límites pesan: GPN-Star necesita el alineamiento también al usarlo, no maneja indels ni variantes estructurales, y mide cuánto ha conservado la naturaleza cada letra del genoma, no la gravedad clínica. Falta ver si la ventaja llega al diagnóstico real.